

本指导原则旨在为申请人进行一次性使用心脏固定器的注册申报提供技术指导,帮助审评人员理解和掌握该类产品原理/机理、结构、性能、预期用途等内容,把握技术审评工作基本要求和尺度,对产品安全性、有效性做出系统评价。
本指导原则所确定的核心内容是在目前的科技认识水平和现有产品技术基础上形成的。因此,审评人员应注意其适宜性,密切关注适用标准及相关技术的最新进展,考虑产品的更新和变化。
本指导原则不作为法规强制执行,不包括行政审批要求。但是,审评人员需密切关注相关法规的变化,以确认申报产品是否符合法规要求。
一、适用范围
本指导原则适用于一次性使用心脏固定器。《医疗器械分类目录》(2002版)中管理类别为Ⅱ类,分类代号为6807。根据《总局关于发布医疗器械分类目录的公告(2017年第104号)》规定,一次性使用心脏固定器管理类别为Ⅱ类,子目录为03神经和心血管手术器械,一级产品类别为14神经和心血管手术器械-其他器械,二级产品类别为02固位器。
本指导原则不适用于重复使用的心脏固定器。
二、注册申报资料要求
(一)产品名称的要求
产品名称应以产品的预期用途和适用范围为依据,一般应为一次性使用心脏固定器(以下简称为“心脏固定器”)、一次性使用心脏稳定器。
(二)产品的结构组成
心脏固定器产品通常分为吸引固定型和机械固定型。一般由调节手柄、固定卡座、万向支撑臂、吸盘、负压吸引管组成,也可由压脚叶(或吸脚固定座、吸脚)、负压连接管、三通阀、定向夹头组件、调节臂、固定座、调节手柄、旋柄、内穿拉紧钢丝组件组成。
常见产品及组件举例如下图:
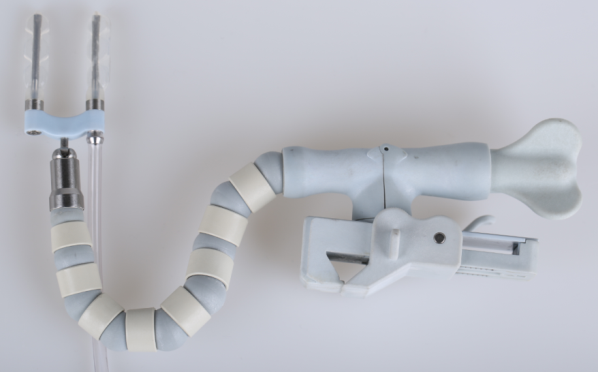
一次性使用心脏固定器(示例)
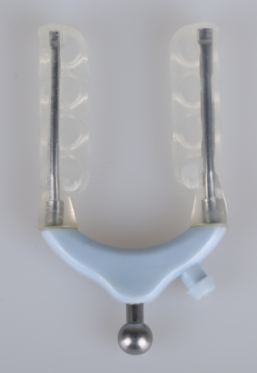
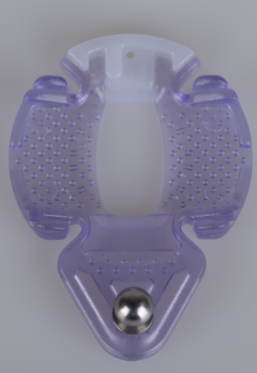
吸引固定型(示例) 机械固定型(示例)
(三)产品工作原理
心脏固定器产品主要通过活动调节臂支撑一固定终端,按压在心脏表面,采用负压吸引方式或机械压迫方式,在心脏不停跳的情况下,对心脏手术区域进行固定,提供相对稳定的手术操作视野。
(四)注册单元划分的原则和实例
按照《医疗器械注册管理办法》(国家食品药品监督管理总局令第4号)第七十四条要求,“医疗器械注册或者备案单元原则上以产品技术原理、结构组成、性能指标和适用范围为划分依据”。
心脏固定器产品不同规格、型号可为同一注册单元,如吸引固定型和机械固定型产品可划为同一注册单元。
本指导原则列举的均为常见的心脏固定器产品,可作为同一注册单元,但还可能有其他不同结构形式的其他产品,如符合本指导原则的注册单元划分原则,可视实际情况判定其注册单元划分。
(五)产品适用的相关标准
心脏固定器产品应根据自身特点适用以下标准,但不限于引用以下标准:
表1 相关产品标准
标准编号 | 标准名称 |
GB/T 191-2008 | 《包装储运图示标志》 |
GB/T 14233.1-2008 | 《医用输液、输血、注射器具检验方法第1部分:化学分析方法》 |
GB/T 14233.2-2005 | 《医用输液、输血、注射器具检验方法第2部分:生物学试验方法》 |
GB/T 16886.1-2011 | 《医疗器械生物学评价第1部分:风险管理过程中的评价与试验》 |
GB/T 16886.5-2016 | 《医疗器械生物学评价第 5 部分:体外细胞毒性试验》 |
GB/T 16886.10-2016
| 《医疗器械生物学评价第 10 部分:刺激与迟发型超敏反应试验》 |
GB/T 16886.11-2011 | 《医疗器械生物学评价 第11部分:全身毒性试验》 |
YY/T 0149-2006 | 《不锈钢医用器械耐腐蚀性能试验方法》 |
YY/T 0313-2014 | 《医用高分子产品包装和企业提供信息的要求》 |
YY/T 0316-2016 | 《医疗器械 风险管理对医疗器械的应用》 |
YY/T 0466.1-2009 | 《医疗器械 用于医疗器械标签、标记和提供信息的符号第 1 部分:通用要求》 |
YY/T 0615.1-2007 | 《标示“无菌”医疗器械的要求 第1部分:最终灭菌医疗器械的要求》 |
YY/T 0681.1-2009 | 《无菌医疗器械包装试验方法 第1部分:加速老化试验指南》 |
中华人民共和国药典四部(2015版) |
上述标准包括了产品技术要求中经常涉及到的标准。企业还应根据产品的特点引用涉及到的其他行业外的标准或特殊标准。在对产品适用及引用标准审查时,首先对引用标准的齐全性和适宜性进行审查,也就是在编写产品技术要求时是否准确参考了与产品相关的国家、行业标准。其次,应注意标准编号、标准名称是否完整规范,年代号是否有效。一般来说,产品技术要求应不低于相应的国家标准及行业标准。
如有新版强制性国家标准、行业标准发布实施,产品性能指标等要求应执行最新版本的国家标准、行业标准。
(六)产品的适用范围
心脏固定器适用于用于心脏搭桥手术时,在心脏的目标血管处建立一个固定的手术区域。
(七)产品的主要风险
心脏固定器产品在进行风险分析时应符YY/T 0316-2016《医疗器械 风险管理对医疗器械的应用》的要求。
企业在进行风险分析时,至少应考虑表2中的主要危害,企业还应根据自身产品特点确定其他危害。针对产品的各项风险,企业应采取应对措施,确保风险降到可接受的程度。
表2 产品的主要危害(举例)
危害类型 | 可预见的事件及事件序列 | 危害处境 | 产生的后果或损害 | 采取的措施 |
生物或化学危害 |
产品材料的选择未经过生物学评价 |
生物不相容材料接触患者 |
中毒、刺激过敏等症状,损害患者健康。 | 按照生物学评价的要求,对材料进行生物学评价,合格后方可使用 |
生产过程中原材料、包装材料等微生物的污染,导致产品菌落超标,产品灭菌不彻底 |
细菌进入人体 |
患者被细菌感染,严重时导致发热、休克。 | 控制产品灭菌前原材料和成品的初始污染菌,按照初始污染菌进行灭菌剂量设定,并定期监控产品的初始污染菌。 | |
生产环境的微生物超标,导致灭菌不彻底,产品带菌 |
细菌进入人体 | 患者被感染,严重时导致发热、休克。 | 在合适的净化环境中生产,并对净化环境进行定期监控 | |
产品未灭菌,或未按已确定的工艺实施灭菌,产品未达到灭菌效果,产品带菌。 |
细菌进入人体 | 患者被细菌感染,严重时导致发热、休克。 |
按照确定的工艺要求进行灭菌 | |
(若采用环氧乙烷灭菌)对环氧乙烷残留量的控制未确认,或未能按确认的结果实施控制,解析不彻底,致使环氧乙烷残留量超标 |
超量的环氧乙烷输入人体 |
损害患者健康 |
对环氧乙烷残留量严格控制,环氧乙烷残留量超标不予出厂。 | |
在标签注明的有效期前,包装材料老化已不能保持无菌 | 患者使用带菌的产品或产品性能问题影响使用 | 出现过敏等不良反应;产品不能使用,可能延误治疗 |
产品有效期验证 | |
操作危害 |
使用超过有效期的产品,菌落超标 | 产品使用到患者,细菌进入人体 | 患者被细菌感染,严重时导致发热、休克 | 明确产品的有效期,规定在有效期内方可使用 |
与牵开器不配套, 不能固定在支架上。
|
临床医生无法完成手术 | 无法进行手术操作,延误治疗,影响手术效果 |
选择合适的胸骨牵开器
|
(八)产品的主要技术指标
本条款给出心脏固定器产品需要满足的性能要求,其他性能要求企业可参考相应的国家标准、行业标准,根据企业自身产品的技术特点制定相应的要求,但不得低于相关强制性国家标准、行业标准的有关要求。如有不适用条款(包括国家标准、行业标准要求),企业在标准的编制说明中必须说明理由。
企业在制定产品技术要求时,应明确规格型号的划分,且性能指标应至少满足以下要求:
1.材料要求
心脏固定器产品应明确材料要求。产品各组件的材料牌号及材料所符合的国家标准、行业标准、国际标准,材料牌号的描述应与其符合的标准一致。
2.外观
心脏固定器产品应明确外观要求。产品外观一般应光滑,表面应无非设计预期的锋棱、裂纹、毛刺等。固定卡座的二片夹持部分应相互吻合,不得有错位、摇晃现象。
3.尺寸
心脏固定器产品应标明各组件的尺寸及允差,如压脚叶、负压连接管、三通阀、调节臂等。
4.使用性能
心脏固定器产品应明确其组件的使用性能要求,设计为可旋转的组件,在旋转时应顺利且无干扰使用的晃动;预期用于固定、锁合等操作的组件,如压脚叶、固定座、调节臂等,应对其固定性能、锁紧松开性能进行要求。如在产品模拟使用的条件下,在室温下完全夹闭保持一定时间后,压脚叶、固定座、调节臂等组件应稳定、无裂纹、无永久变形;手柄拧紧后固定座、调节臂等组件变形时的力矩不小于企业设定的规定值。
5.耐腐蚀性
心脏固定器产品中不锈钢材料组件的耐腐蚀性能应符合YY/T 0149-2006中5.4b级的规定。
6.配合性能
心脏固定器产品中预期与其他器械配合使用的组件,如胸骨牵开器等,应对其相关配合性进行要求。如应明确固定支架中滑动爪和固定爪之间夹持距离的最大值和最小值。
7.通畅性
心脏固定器产品中设有内腔预期可进行吸引的组件,应明确其通畅性、耐负压性能要求。如负压吸引管、压脚叶等组件的内孔应畅通,不得有堵塞现象;在承受企业设定的负压值的一定时间内,上述组件应不扁塌/发生变形。
8.密封性
心脏固定器产品中带有阀门的组件,在阀门开、闭状态,应具有与其使用预期相对应的密封性。
心脏固定器产品中组件各连接部位应牢固可靠,开闭灵活。
9.化学性能
心脏固定器产品应明确其化学性能要求,如重金属、酸碱度、蒸发残渣、紫外吸光度、EO残留量等。
10.生物性能
心脏固定器产品通过一个已验证的灭菌过程后应无菌。
11.其他
为了保证器械安全有效而设定的其他性能,应能满足使用要求。
产品的检验方法应根据技术性能指标设定,检验方法应优先采用公认的或已颁布的标准检验方法;如果没有现行的标准检验方法可采用时,规定的检验方法应具有可操作性和可重现性,必要时可附相应图示进行说明,文本较大的可以附录形式提供。
(九)同一注册单元内注册检验代表产品确定原则和实例
同一注册单元中的典型产品是指能够代表本注册单元内其他产品安全性和有效性的产品。
心脏固定器产品应选择能够覆盖注册单元内全部产品性能的产品,若一个型号不能覆盖,除选择典型型号进行全性能检验外,还应选择其他型号进行差异性检验,如吸引固定型和机械固定型产品组件应分别送检。
(十)产品生产制造相关要求
心脏固定器生产企业应进行严格的质量控制。首次注册申报材料应明确产品生产工艺过程(常见的生产工艺过程应包括:原材料清洗、组件裁剪、组件组装、组件粘接、末道清洗、初包装、灭菌及解析等),可采用流程图的形式,并说明其过程关键控制点,如吸盘组件粘接、尾箍组件组装、末道清洗、初包装、灭菌等;对生产加工过程中所使用的所有助剂(如切削液、脱模剂等)均应说明去除措施、残留控制情况。
(十一)产品的临床评价细化要求
心脏固定器产品的临床评价资料应符合《医疗器械临床评价技术指导原则》的规定。
依据《免于进行临床试验的第二类医疗器械目录》(国家食品药品监督管理总局通告2014第12号附件)(以下简称目录)文件的规定,心脏固定器属于免于临床试验目录中的产品,临床评价应包括申报产品相关信息与目录所述内容的对比资料,以及申报产品与目录中已获准境内注册医疗器械的对比说明、相应支持性资料。
若申报产品与免于临床试验目录中产品不一致的,可通过同品种医疗器械临床试验或临床使用获得的数据进行分析评价;或按照相关要求开展临床试验进行评价。
(十二)产品的不良事件历史记录
暂未发现。
(十三)产品说明书和标签要求
产品说明书和标签的编写要求应符合《医疗器械说明书和标签管理规定》(国家食品药品监督管理总局令第6号)和《医疗器械用于医疗器械标签、标记和提供信息的符号》(YY/T 0466.1-2016)的要求。
(十四)产品的研究要求
1.产品性能研究
在开展产品性能研究时,应当提供产品性能研究资料以及产品技术要求的研究和编写说明,应至少对所申报产品的代表性样件进行功能性、安全性指标研究。此外,还应提交与质量控制相关的其他指标的确定依据,所采用的标准或方法、采用的原因及理论基础。
2.生物相容性评价研究
心脏固定器直接与人体组织接触,应按照GB/T 16886系列标准对产品进行全面的生物学评价,并提交生物学评价报告证明其安全性。在进行生物评价过程中,应明确心脏固定器与人体接触组件或部位的材料性质,如材料牌号、化学成分、生产加工中引入加工助剂等。
生物相容性评价研究资料应当包括:生物相容性评价的依据和方法;产品所用材料的描述及与人体接触的性质;实施或豁免生物学试验的理由和论证;对于现有数据或试验结果的评价。
3. 产品有效期/使用期限和包装研究
产品无菌有效期是指灭菌器械能够发挥拟定作用的时间段,无菌有效期验证试验可采用加速稳定性试验和实时稳定性试验,企业需在试验方案中设定检测项目、检测方法及判定标准。产品无菌有效期验证资料可包括以下内容:产品原材料/组件、包装材料、生产工艺、灭菌方法、储存运输条件等基本信息,有效期相关影响因素的说明,稳定性试验的试验方案及试验报告等,包装封口工艺验证方案及报告等。心脏固定器产品以无菌方式提供,该产品的无菌有效期验证资料可与无菌包装验证研究共同进行。
产品包装主要对产品起到防护和无菌屏障的作用。心脏固定器包装验证应依据有关国内、国际标准进行(如GB/T 19633等),提交产品的包装验证报告。包装材料的选择应至少考虑以下因素:包装材料的物理化学性能;包装材料与产品的适应性;包装材料与成型和密封过程的适应性;包装材料与灭菌过程的适应性;包装材料所能提供的物理、化学和微生物屏障保护;包装材料与贮存运输过程的适合性。
三、审查关注点
(一)心脏固定器产品技术要求编写的规范性,内容是否符合能够保证产品在临床使用中的安全性、有效性,引用标准的适用性、准确性,是否齐全,是否为现行有效版本。
(二)产品技术要求应按《医疗器械产品技术要求编写指导原则》(总局2014年第9号通告)编写。
(三)安全风险管理报告要审查产品的主要风险是否已经列举,控制措施是否有效,风险是否降到可接受的程度之内。
(四)应关注注册检测报告是否能覆盖所有不同材料、结构的产品的全性能检验。所检测型号产品应当是本注册单元内能够代表申报的其他型号产品安全性和有效性的典型产品。
(五)应审查产品使用说明书与标签是否符合《医疗器械说明书和标签管理规定》(国家食品药品监督管理总局令第6号)的要求。
一次性使用心脏固定器注册技术审查指导原则
编制说明
一、指导原则编写的原则
(一)本指导原则编写的目的是用于指导和规范一次性使用心脏固定器产品注册申报过程中审查人员对注册材料的技术审评。
(二)本指导原则旨在让初次接触该类产品的注册审查人员对产品原理、结构、主要性能、预期用途等各个方面有个基本了解,同时让技术审查人员在产品注册技术审评时把握基本的尺度,对产品安全性、有效性作出系统评价。
二、指导原则编写的依据
(一)《医疗器械监督管理条例》(国务院令第650号)
(二)《医疗器械注册管理办法》(国家食品药品监督管理总局令第4号)
(三)《医疗器械说明书和标签管理规定》(国家食品药品监督管理总局令第6号)
(四)《关于发布医疗器械产品技术要求编写指导原则的通告》(国家食品药品监督管理总局2014年第9号通告)
(五)食品药品监管总局关于实施《医疗器械注册管理办法》和《体外诊断试剂注册管理办法》有关事项的通知(食药监械管[2014]144号)
(六)总局关于发布医疗器械分类目录的公告(2017年第104号)
(七)国家食品药品监督管理总局关于发布医疗器械临床评价技术指导原则的通告(2015年第14号)
(八)关于发布免于进行临床试验的第二类医疗器械目录的通告(国家食品药品监督管理总局2014年 第12号通告)
(九)国家食品药品监督管理部门发布的其他规范性文件
三、指导原则中部分具体内容的编写考虑
(一)根据《总局关于发布医疗器械分类目录的公告》(2017年第104号)规定了心脏固定器的分类并参考临床专家意见确定了该产品的适用范围。
(二)心脏固定器产品命名除参照国家局相关文件外,主要依据临床医师常采用的说法。
(三)目前心脏固定器产品的相关国家标准或行业标准未发布,所以产品的主要技术指标参考了国内外部分生产企业的产品标准要求。本指导原则鼓励生产企业应用新技术,对伴随着技术的发展出现其他的组件或产品,应符合相应的国家标准、行业标准的要求,或制定相应的技术要求。
(四)本指导原则中,部分技术指标的制订参考了临床专家的建议,便于产品更适合临床使用。如:产品的材料要求、弹性和牢固性要求、锁合可靠性能等。
(五)产品的主要风险参照YY/T 0316-2008中附录E进行。
(六)产品的不良事件历史记录主要从北京市药品不良反应监测中心数据库中查找。
四、指导原则编写人员
本指导原则的编写成员由北京市食品药品监督管理局医疗器械产品注册技术审评人员、行政审批人员、北京市医疗器械检验所专家、临床医学专家代表、企业代表等共同组成,以充分利用各方面的信息和资源,综合考虑指导原则中各个方面的内容,尽量保证指导原则正确、全面、实用。


